薄層クロマトグラフィーの原理を解明|分離の仕組みとRf値の計算法
大学の基礎化学実験から製薬・材料開発の最前線に至るまで、化合物の純度確認や反応追跡の基本ツールとして君臨し続ける薄層クロマトグラフィー(TLC)。数ある分析手法の中でも、ごく微量のサンプルと安価な器具さえあれば、わずか15分程度で混合物の分離状態を肉眼で把握できる利便性は他を寄せ付けません。
しかし、実験室で日々向き合う学生や若手研究者の間では、「なぜ物質ごとに上昇する速度が異なるのか」「Rf値が教科書通りに出ず、レポートの考察で筆が止まる」といった悩みが絶えません。分離の背後にある物理化学的相互作用を直感的に掴めていないと、展開溶媒の選定ミスやテーリングといったトラブルの根本解決には至りません。本稿では、分離が生じるメカニズムからRf値の厳密な計算法、レポートで高評価を得るための考察フレームワークまで、現場目線で徹底的に解き明かします。
📌 【この記事の重要ポイントまとめ】
- 要点1:成分分離の本質は、シリカゲル表面の極性基(固定相)と展開溶媒(移動相)との間で繰り広げられる「分子の吸着・脱着の平衡差」にある。
- 要点2:Rf値の計算は原点・スポット中心・溶媒前線の3点測定が鉄則であり、値のズレはチャンバー内の蒸気飽和度やスポット濃度に起因する。
- 要点3:テーリングや分離不良の克服には、サンプルの酸・塩基性に応じた溶媒設計とキャピラリーを用いた微量スポッティング技術が不可欠である。
【基礎から解明】薄層クロマトグラフィーで成分が分離する決定的な理由
薄層クロマトグラフィー(TLC)において、混合物がきれいなスポットに分かれていく様子は一見すると毛細管現象による単純な吸い上げに見えます。しかし、本質はそこではありません。TLCの根底にあるのは、固体表面と移動する液体との間で各分子が引き起こす「吸着平衡」の速度論的な差です。
この現象を理解する鍵が、吸着クロマトグラフィーの原理詳細にあります。ガラスやアルミのプレート上に均一に塗布されたシリカゲル粉末の表面には、無数の「シラノール基(-Si-OH)」が露出しています。このシラノール基は酸素と水素の電気陰性度の差から非常に強い極性を帯びており、周囲の分子に対して水素結合や双極子相互作用といった電気的な引き玉(吸着力)を働かせます。これが「固定相」の正体です。
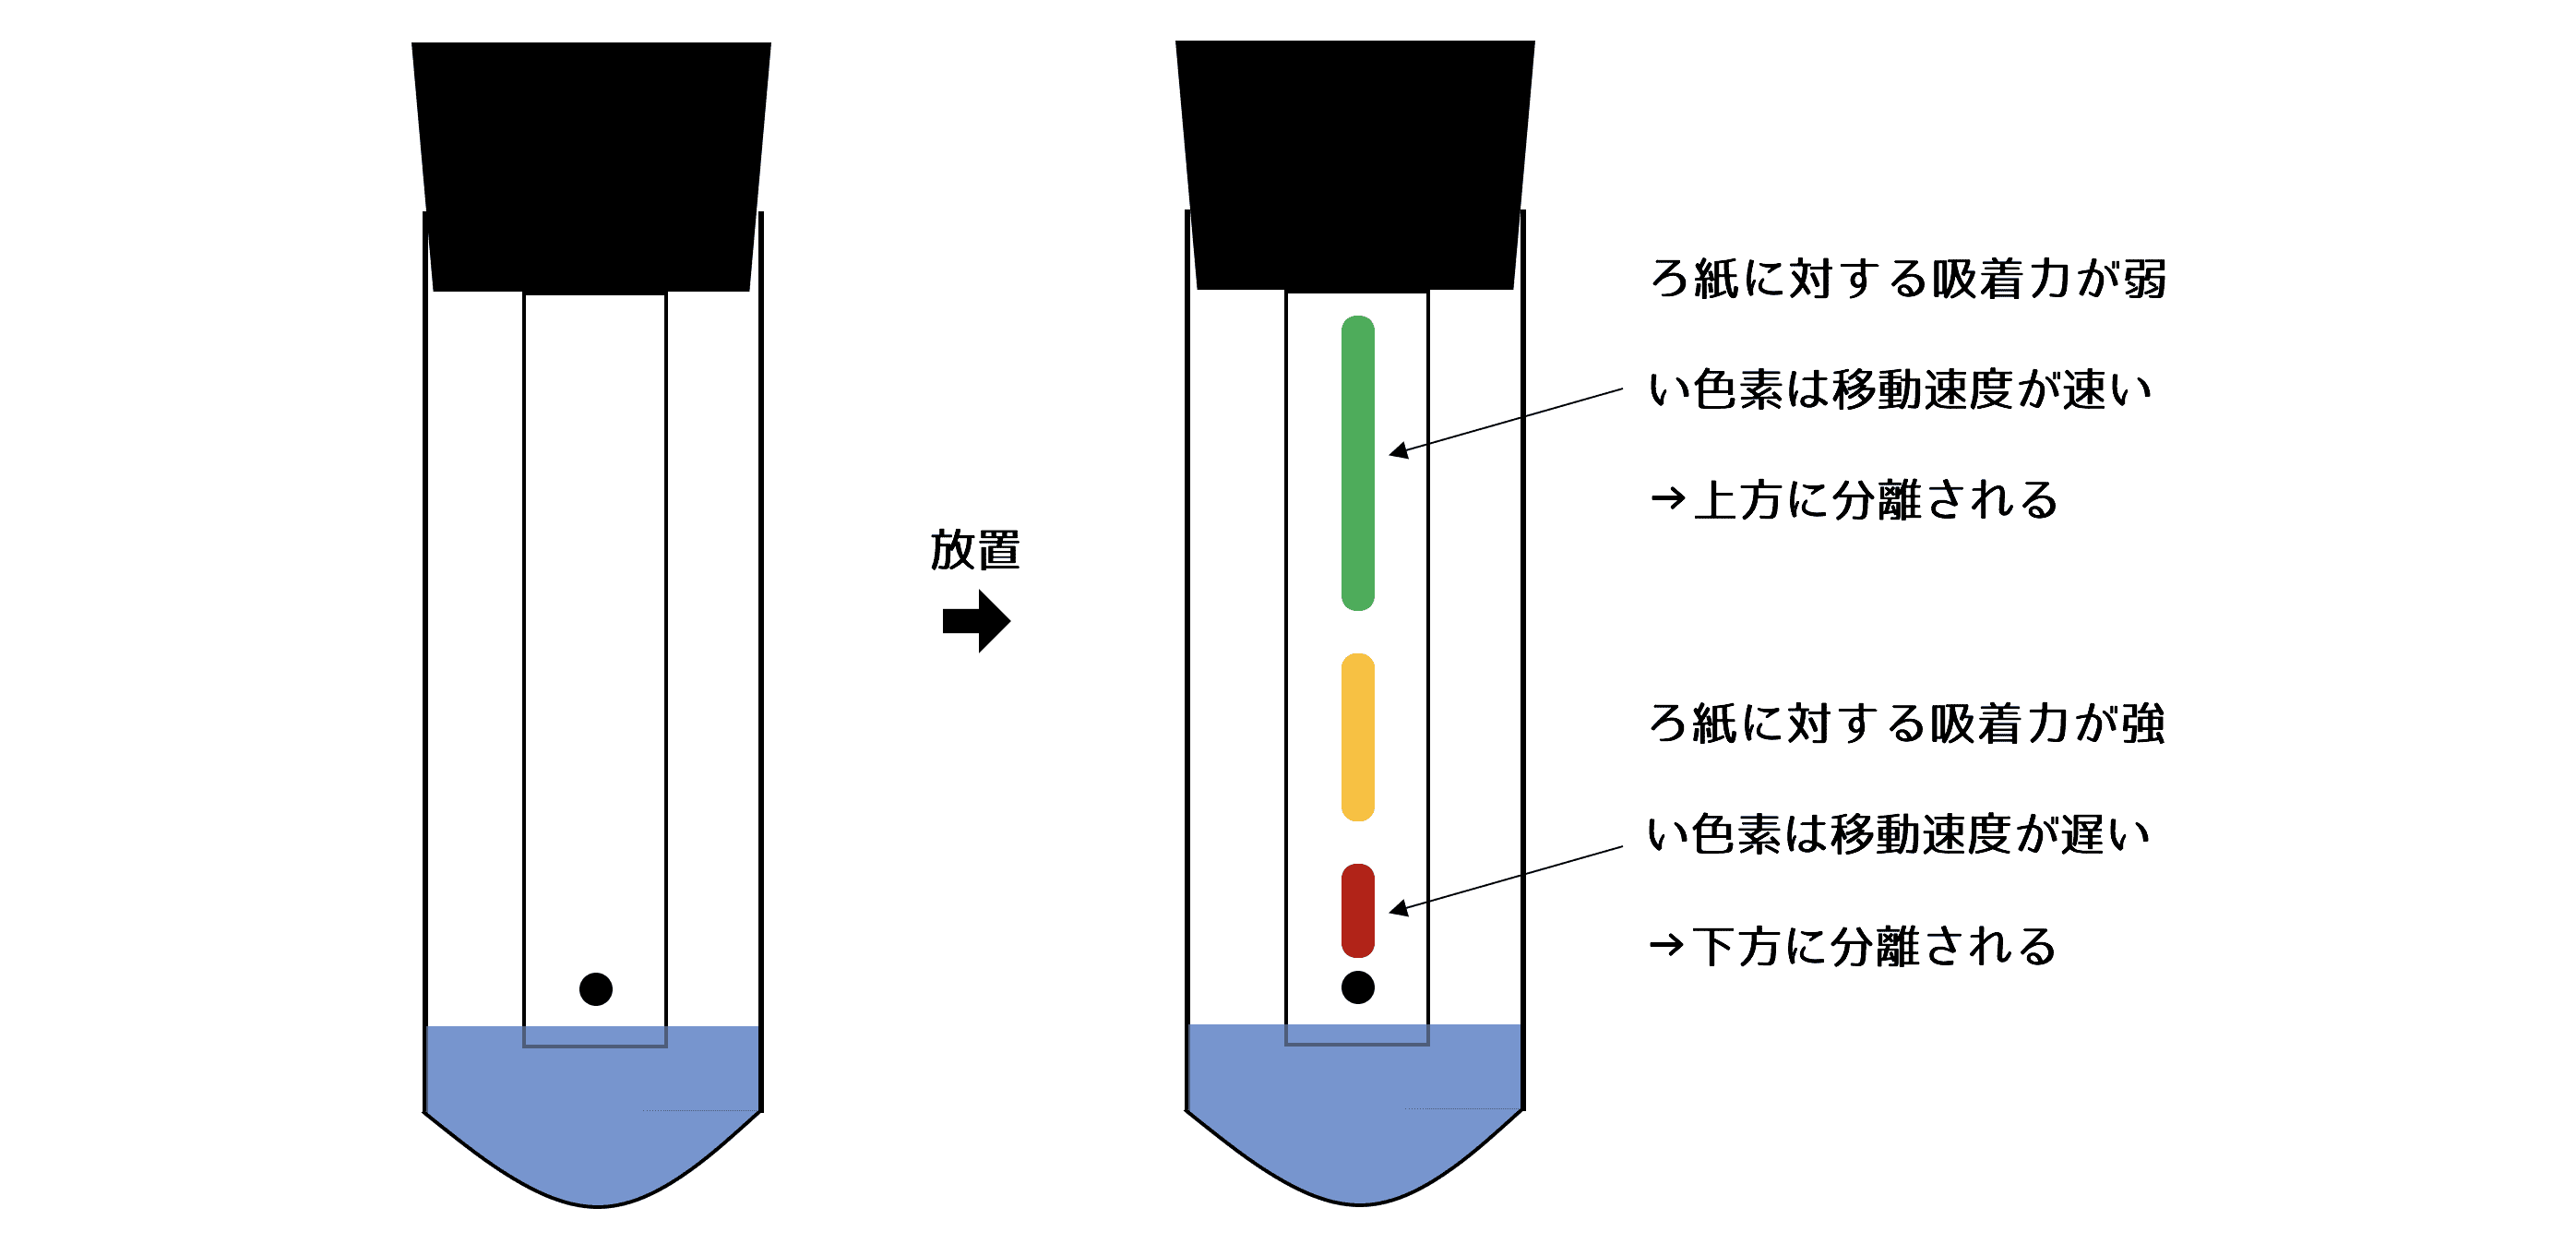
一方、プレートの下部から毛細管現象によって上昇してくる液体が「移動相(展開溶媒)」です。サンプル中の各成分は、固定相にとどまろうとする力(保持力)と、移動相に溶け込んで一緒に上方へ流れていこうとする力(推進力)の板挟みに遭います。このとき、分子構造中に極性基(ヒドロキシ基やアミノ基、カルボキシ基など)を多く持つ化合物ほど、シリカゲルのシラノール基と強く結びつき、足止めを食らいます。反対に、アルキル鎖や芳香環が主体の低極性化合物は、固定相に目もくれず移動相に乗って素早く駆け上がっていきます。この固定相と移動相に対する親和性のバランスの違いこそが、成分ごとに移動速度の差を生み出し、鮮やかなバンドとして分離させる決定的な理由です。
・固定相(シリカゲル表面のシラノール基):強い極性を持ち、極性化合物を強く引き寄せる(ブレーキ役)
・移動相(展開溶媒):毛細管現象で上昇し、化合物を溶解させて運ぶ(アクセル役)
・極性の高い化合物:固定相に強く吸着 → 移動が遅い(プレート下部にとどまる)
・極性の低い化合物:固定相への吸着が弱い → 移動が速い(プレート上部まで上昇)

【仕組みを可視化】TLCにおける固定相と移動相の相互作用マトリクス
実際の分析現場において、狙った分離を達成するためには「化合物の極性」「固定相の性質」「展開溶媒の極性」という3つのパラメータの相関関係を正確に把握しなければなりません。シリカゲルプレートと極性の違いを理解せずに闇雲に溶媒を調合しても、原点から動かないか、全成分が溶媒前線まで一気に流れてしまうかの二極化に陥ります。
展開溶媒の極性を上げると、溶媒自身がシリカゲルのシラノール基に競合して吸着するため、化合物が固定相から追い出されやすくなり、全体的に上部へ移動します。有機合成化学協会や日本薬学会の標準的手引きでも強調されているように、一般的な順相TLCにおける移動挙動は以下の対比表のように完全に体系化されています。
| 官能基・化合物分類 | 分子間相互作用の強さ | シリカゲル固定相上での保持 | 典型的なRf値の傾向 |
|---|---|---|---|
| アルカン・ハロゲン化アルキル | 極めて弱い(ファンデルワールス力のみ) | ほとんど吸着しない | 高値(0.80〜0.95) |
| 芳香族炭化水素・エーテル | 弱い(弱い双極子・π相互作用) | 緩やかに吸着 | 中〜高値(0.60〜0.80) |
| ケトン・アルデヒド・エステル | 中程度(カルボニル基の双極子引力) | 中程度の保持 | 中値(0.35〜0.60) |
| アルコール・アミン | 強い(明確な水素結合を形成) | 強固に吸着 | 低値(0.15〜0.35) |
| カルボン酸・強塩基性化合物 | 極めて強い(イオン的相互作用・多点水素結合) | 固定相に捕捉され脱着困難 | 極低値(0.00〜0.15)※テーリング頻発 |
展開溶媒の選び方としては、無極性のヘキサン(または石油エーテル)と、適度な極性を持つ酢酸エチルを組み合わせる混合系がデファクトスタンダードです。目的物のスポットがRf値 0.2〜0.4の範囲に収まるよう、ヘキサン:酢酸エチルの比率を「10:1」から「4:1」「2:1」「1:1」へと微調整していく手法が実験室での黄金律となっています。
【正確な算出】薄層クロマトグラフィーにおけるRf値の計算方法と評価基準
薄層クロマトグラフィーにおいて、化合物の同定や分離効率の指標として用いられるのが「Rf値(Rate of flow / Retention factor)」です。Rf値は、展開溶媒が移動した総距離に対して、対象成分がどれだけ移動したかを示す無次元の数値です。
【Rf値の基本計算式】
Rf = (原点からサンプルのスポット中心までの距離 a) ÷ (原点から展開溶媒前線までの距離 b)
※値は必ず 0.00 から 1.00 の間の小数(有効数字2桁)で表記します。
計算自体は単純な割り算ですが、現場の測定で極めて重要な留意点が2点存在します。1点目は、「スポットの先端ではなく、面積的な中心(重心)」を測定点とすることです。特に縦に伸びたスポットで先端を測ってしまうと、Rf値が実際よりも過大に算出され、文献データとの乖離を招きます。
2点目は、展開終了直後の「溶媒前線(ソルベントフロント)」への速やかな鉛筆マーキングです。揮発性の高い溶媒はプレートをチャンバーから取り出した瞬間に蒸発を始めるため、マーキングが数秒遅れただけで分母(b)の数値が曖昧になり、計算全体の再現性が破綻します。
また、同じサンプルを同じ溶媒比率で展開したにもかかわらず「TLCのRf値がズレる」という現象は日常茶飯事です。その主たる要因は以下の4点に集約されます。
- チャンバー内の気相飽和不足:フタを開け閉めしたり、内壁に濡らしたろ紙を敷いていなかったりすると、展開中に溶媒がプレート表面から蒸発し、見かけのRf値が異常に高くなります。
- 展開温度の変動:室温の上昇によって分配係数が変わり、溶媒蒸気の分圧も変化します。
- プレートの保管状態:シリカゲルが大気中の湿気(水分)を吸着していると、固定相活性が低下して分離能が著しく狂います。
- スポット濃度の過大(過剰ロード):後述するテーリングを引き起こし、重心判定が物理的に不可能になります。

【現場検証】実験室で頻発するテーリングの原因とプロが教える改善策
学生実習から創薬研究の初期スクリーニングまで、誰もが直面する最大の難所が「テーリング(尾引き)」です。スポットがきれいな円形にならず、彗星の尾のように下方へ長く引きずられてしまう現象であり、隣接するスポットとの重複を招いて正確な分離検出を妨げます。
学生や若手研究者の実験日誌を紐解くと、「スポットを乾かさずに展開液に入れた」「原点の位置が溶媒に浸かってしまった」といったケアレスミスも見受けられますが、テーリングの主原因は「固定相表面での不可逆的な吸着」と「サンプルの濃度過剰」にあります。
原因1:カルボン酸やアミンによる強固な吸着
安息香酸などのカルボン酸はシリカゲルのシラノール基と極めて強い水素結合を形成し、遊離状態と二量体・解離状態が混在するため、均一な速度で移動できません。また、アミンなどの塩基性化合物は、弱酸性を示すシリカゲルと酸塩基反応を起こして塩(えん)に近い状態となり、原点付近に張り付いてしまいます。
【現場のプロの対策】:展開溶媒に酸または塩基の添加剤を0.1〜1%程度ごく微量加えるのが定石です。カルボン酸を分析する場合は展開溶媒に0.5%前後の酢酸(AcOH)を添加して解離を抑制します。アミン化合物を分析する場合は、微量のトリエチルアミン(TEA)やアンモニア水を添加してシラノール基の酸点トラップをあらかじめ不活性化させます。
原因2:スポッティング技術の稚拙さ(過剰ロード)
目視で確認したい焦りから、ガラスキャピラリーで濃いサンプル液を何度も押し当ててしまうケースです。スポット径が大きくなると、局所的に固定相の吸着容量(キャパシティ)を超えてしまい、中央部と外縁部で移動速度に歪みが生じます。
【薄層クロマトグラフィーのスポットのコツ】:毛細管現象で作った極細キャピラリーを用い、プレート表面のシリカゲル膜を絶対に傷つけないよう「軽く触れる程度」に当てます。スポットの直径は最大でも1.5mm〜2.0mm以内に抑え、薄い溶液の場合は「スポットしてはドライヤーの送風で乾かす」プロセスを2〜3回繰り返して極小径をキープすることが鉄則です。
【可視化プロトコル】TLCの発色試薬とUV検出手順の実践テクニック
展開を終えた化合物の大部分は無色透明であり、そのままでは肉眼で確認できません。そのため、光学的または化学的な手法によってスポットを可視化(検出)する工程が必須となります。
現代の標準的なシリカゲルプレート(シリカゲル60 F254など)には、蛍光指示薬があらかじめ均一に練り込まれています。これを利用するのが「UV照射による非破壊検出」です。波長254nmの紫外線を照射するとプレート全体が黄緑色の蛍光を発しますが、芳香環や共役二重結合を持つ共役系化合物が存在する部分は紫外線が吸収されるため、暗い紫色の「蛍光消光スポット(影)」として浮かび上がります。化合物を破壊しないため、後からスポットを削り取って再抽出する用途にも適しています。
一方、共役系を持たない糖類、脂肪酸、テルペン、アミノ酸などはUV光に全く反応しません。ここで用いられるのが「化学発色試薬(破壊検出)」です。プレートを薬液に浸漬(ディップ)したのち、ホットプレートやヒートガンで加熱して特有の呈色反応を促します。
- リンモリブデン酸(PMA)試薬:ほぼすべての有機化合物を黒〜暗緑色に発色させる万能型試薬。酸化還元反応を利用するため感度が非常に高い。
- ニンヒドリン試薬:第一級・第二級アミノ酸やアミン類に極めて特異的に反応し、ルーヘマン紫と呼ばれる鮮やかな青紫色〜黄色に呈色。
- p-アニスアルデヒド試薬:アルデヒド、ケトン、糖、テルペン類と反応。官能基の違いによって青、ピンク、黄、緑など多彩な色分けが可能。
- 過マンガン酸カリウム(KMnO4)試薬:オレフィン(二重結合)やアルコールなど酸化されやすい官能基を持つ化合物に反応し、黄色のスポットとして即座に発色(加熱不要なケースも多い)。
発色試薬を使用する際の現場の注意点として、過剰な液ダレを防ぐために「プレート裏面の余分な試薬をキムワイプ等で素早く拭き取ること」、そして「加熱しすぎてプレート全面が黒焦げになる前に変化を注視すること」が挙げられます。
【実験レポート攻略】最高評価を狙う考察まとめの視点とネットの誤解
理工系学部や薬学部の学生実験において、最も採点者の評価が分かれるのが実験レポートの「考察」パートです。多くの学生が「きれいに分かれました」「Rf値が教科書と少しズレましたが誤差の範囲です」といった表面的な感想にとどまり、減点を食らっています。
レポートの考察まとめでA評価を勝ち取るためには、単なる結果の記述ではなく、「構造式から予測される相互作用と実測データの整合性」を論理的に言語化する必要があります。具体的には、以下の3層構造で考察を展開することが推奨されます。
- 官能基の物性比較:分離された各化合物の構造式を並べ、どの部位がシリカゲルのシラノール基と強い水素結合を形成し得るかを指摘する(例:フェノール性水酸基 vs エステル結合)。
- 溶媒極性の影響評価:「なぜヘキサン単独では動かず、酢酸エチルを混合するとRf値が上昇したのか」を展開溶媒自身の固定相吸着能と溶媒和の観点から解説する。
- 乖離要因の物理化学的検証:文献値と自分の実験データのRf値が異なった場合、チャンバー容積に対する溶媒量(蒸気飽和度)、室温、湿度の影響をパラメータとして考察に盛り込む。
一般に知られていない盲点とネットの誤解
ウェブ上の簡易解説で頻繁に見受けられる誤謬が、「Rf値は化合物の固有物性値(融点や沸点のような普遍定数)である」という認識です。これは明白な間違いです。Rf値はあくまで「特定の固定相、特定の溶媒系、一定の温度・飽和条件」下においてのみ相対的に再現される指標に過ぎません。したがって、異なる実験室間や異なるメーカーのプレート間でRf値を絶対比較することは科学的に無意味です。
【プロの結論】おすすめできる人・慎重になるべき人の判断基準
TLCは極めて強力ですが、万能ではありません。分析対象の性質によって、向き不向きが明瞭に分かれます。
【TLCが極めて有効なケース】:分子量100〜800程度の有機小分子の合成追跡、カラムクロマトグラフィーの分取条件の予備検討、反応液中に残存する原料の消失チェック。迅速性が求められる現場に最適です。
【TLCの適用に慎重になるべきケース】:極めて揮発性の高い化合物(展開中に蒸発してしまう低沸点炭化水素など)、巨大タンパク質や核酸などの高分子バイオマテリアル、定量分析において0.1%オーダーの微量不純物を正確に数値化したい場合。これらはHPLC(高速液体クロマトグラフィー)やGC(ガスクロマトグラフィー)を第一選択とすべきです。
【薄層クロマトグラフィーの原理】に関するよくある質問(FAQ)
Q1:原点(スポットする線)を鉛筆で書くのはなぜですか?ボールペンではダメですか?
A1:ボールペンのインクには多様な有機染料や樹脂成分が含まれており、展開溶媒によってインク自体が溶け出して分離・上昇してしまい、サンプルのスポットを完全に汚染・妨害するためです。鉛筆の芯は炭素(黒鉛)と粘土のみで構成されており、有機溶媒に一切溶解しないため、クロマトグラフィーを阻害しません。
Q2:シリカゲルプレートを触る際に素手で扱ってはいけない理由は?
A2:人間の皮膚表面には皮脂(スクアレンやトリグリセリド)や汗(アミノ酸・塩分)が付着しています。素手でシリカゲル面を触ると、それらの生体成分がプレートに転写され、UV照射時や発色試薬(特にニンヒドリンや過マンガン酸試薬)使用時に巨大なゴーストピークとして検出され、分析結果を台無しにするためです。必ずピンセットを用いるか、ニトリル手袋を着用してください。
Q3:展開溶媒の液面が原点(スポット位置)より高くなってしまったらどうなりますか?
A3:サンプルが毛細管現象でプレートを上昇する前に、チャンバー内の展開溶媒中へ直接溶け出して拡散してしまいます。原点からサンプルが失われるため、展開後にいくらUVや発色試薬を用いてもスポットが一切検出されなくなります。展開溶媒の深さは、必ずプレート下端から原点までの高さ(通常5〜10mm程度)の半分以下に設定してください。
まとめ:実験成功を左右する本質的理解と実践へのアプローチ
薄層クロマトグラフィー(TLC)は、原理さえ腑に落ちていれば、数ある化学分析手法の中で最も素早く直感的なフィードバックを与えてくれる頼もしい相棒となります。固定相表面の微視的な極性相互作用を理解し、毛細管現象と吸着平衡のバランスをイメージできるようになれば、展開溶媒の比率設計や予期せぬテーリングの解消も論理的にコントロール可能です。
実験台の上の小さなシリカゲルプレートには、分子間力や熱力学的平衡といった化学の基礎原理が凝縮されています。単なる作業としてのルーチンワークから脱却し、プレート上の微小な挙動から分子のメッセージを読み解く視点を持つことが、確かな実験結果と説得力ある考察を生み出す最短ルートとなります。 (出典: 薄 層 クロマト グラフィー 原理(Yahoo!ニュース))
Webメディアの編集およびコンテンツ作成に従事。正確で質の高い情報発信を心掛けています。